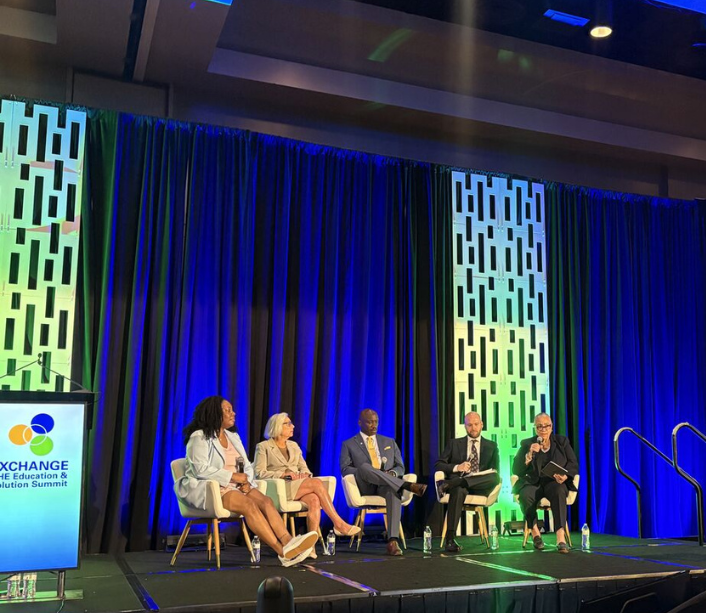
En la reciente cumbre Exchange26 de la Asociación para el Entorno Sanitario (AHE, por sus siglas en inglés) celebrada en Nueva Orleans, una importante sesión plenaria titulada "Dispositivos UV en el entorno sanitario: consideraciones que los profesionales de servicios ambientales deben conocer" fue un elemento central del programa de Tecnología e Innovación.
A medida que los centros sanitarios evalúan cada vez más la luz ultravioleta y otras tecnologías complementarias para la limpieza y desinfección ambiental, comprender el marco regulatorio se ha vuelto esencial. Durante la sesión de AHE, expertos que representan las perspectivas regulatoria, clínica y sanitaria analizaron las implicaciones de la supervisión de la FDA para los fabricantes, los proveedores de atención médica y los profesionales responsables de evaluar estas tecnologías. El debate aportó información valiosa sobre la reducción microbiana en habitaciones completas, la evidencia necesaria para la autorización de la FDA y los riesgos asociados con las afirmaciones no autorizadas o fuera de indicación.
- La reducción microbiana en habitaciones completas es una categoría de dispositivos médicos regulada por la FDA.
Durante el panel de discusión, Christopher Dugard, director de la División de Dispositivos para el Control de Infecciones de la FDA, perteneciente a la Oficina de Dispositivos Quirúrgicos y para el Control de Infecciones, aclaró que la reducción microbiana en habitaciones completas es una categoría distinta de dispositivo médico de Clase II, establecida por la agencia en 2023. Cuando un dispositivo que utiliza tecnología UV o química tiene como objetivo reducir la carga microbiana en las superficies de los dispositivos médicos tras la limpieza y desinfección, está sujeto a los requisitos de la FDA. Las afirmaciones de que un dispositivo reduce o previene infecciones, incluidas las infecciones asociadas a la atención médica, también entran dentro del ámbito de los dispositivos médicos y requieren evidencia clínica apropiada.
Es importante destacar que la discusión reforzó la idea de que el registro o la supervisión de la EPA no lo hace Sustituir la autorización de la FDA cuando un producto está destinado y comercializado para estos usos como dispositivo médico. Para las organizaciones sanitarias que evalúan tecnologías UV, la cuestión relevante no es simplemente si un dispositivo tiene registro de la EPA, sino si está autorizado por la FDA para el uso que la institución pretende darle.
Nuestra conclusión: si su dispositivo está diseñado para lograr la reducción microbiana en otro dispositivo médico o superficie, por defecto estará regulado por la FDA.
- La autorización de la FDA representa una revisión sustancial, no simplemente una etiqueta de marketing.
Durante la sesión también se abordó que el proceso de autorización de la FDA exige que los fabricantes de dispositivos realicen pruebas de rendimiento rigurosas para demostrar la eficacia en la reducción de microorganismos, la seguridad del dispositivo, el etiquetado, el uso previsto y los controles especiales aplicables. Para la vía 510(k), los fabricantes deben demostrar que su dispositivo es al menos tan seguro y eficaz como el dispositivo de referencia. La agencia hizo referencia a esto como el cumplimiento de la equivalencia sustancial.
La sesión también aclaró que la reducción de 2 log demostrada por los dispositivos autorizados hasta la fecha no es un punto de referencia de marketing arbitrario. Se estableció a través de la categoría de Reducción Microbiana de Habitación Completa de la FDA y el dispositivo de referencia. En las peores condiciones de prueba revisadas por la FDA, estos dispositivos lograron consistentemente al menos una reducción microbiana de 2 log en toda la habitación tratada, incluso contra C. difficile esporas. Esto representa el rendimiento mínimo demostrado en condiciones difíciles, no la reducción máxima que pueden lograr los dispositivos.
De hecho, en sus ciclos validados y como parte de las pruebas de su curva de eliminación optimizada, realizadas para la revisión previa a la comercialización por parte de la FDA, Surfacide Helios+ proporciona una dosis de hasta 1300 mJ/cm2 o 1,3 J/cm2 a organismos multirresistentes con mayor resistencia, como C. difficile, para lograr la reducción microbiana en toda la habitación.
Los panelistas enfatizaron además que la reducción microbiana en habitaciones completas tiene como objetivo complementar, no reemplazar, la limpieza y desinfección manuales. En conjunto, estos requisitos brindan a las organizaciones de atención médica un marco coherente y basado en evidencia para comparar tecnologías que pueden parecer similares en una presentación comercial, pero que no han sido sometidas a la misma revisión regulatoria.
- Las afirmaciones no autorizadas y fuera de las indicaciones aprobadas generan un riesgo significativo.
La exfuncionaria de la FDA, Liz Claverie, hizo hincapié durante la sesión en que etiquetar o comercializar un producto como dispositivo médico sin la autorización requerida por la FDA puede constituir una práctica de etiquetado engañoso según la ley federal. Asimismo, advirtió que promocionar o utilizar un dispositivo para fines distintos a los autorizados en su etiquetado puede exponer tanto al fabricante como al profesional sanitario a graves consecuencias.
“El uso de un dispositivo médico fuera de las indicaciones autorizadas supone un importante riesgo legal y regulatorio para el profesional sanitario. Así que no se trata solo de usted. Ahora está poniendo en riesgo al profesional sanitario, y existe una mayor responsabilidad por negligencia médica, sanciones regulatorias por parte de organismos como mi antiguo organismo, la FDA, los colegios médicos estatales, la pérdida de la acreditación institucional, etc.”
Claverie también señaló que pueden surgir riesgos incluso cuando un dispositivo cuenta con el etiquetado adecuado si un vendedor lo promociona verbalmente para un uso no autorizado. Como recalcó durante la sesión, la promoción de usos no autorizados no es simplemente una cuestión de marketing. Puede exponer a la organización de atención médica que confía en esas afirmaciones a importantes riesgos legales, regulatorios e institucionales.
Chris Dugard explicó el valor más amplio de la regulación: genera responsabilidad y ofrece mayor garantía de que las afirmaciones de los fabricantes son veraces y están respaldadas por evidencia. Sin esa supervisión, las empresas podrían simplemente hacer afirmaciones cada vez más impresionantes, dejando a las organizaciones de atención médica sin una base confiable para evaluar o comparar tecnologías.
En general, la sesión reforzó la idea de que se requiere la autorización de la FDA para cualquier dispositivo que afirme reducir la presencia microbiana en toda una habitación, y que la aprobación de la FDA es mucho más que un hito regulatorio. Esto brinda a las organizaciones de atención médica mayor confianza en que el uso previsto, el rendimiento y las afirmaciones de seguridad de un dispositivo han sido sometidos a una revisión exhaustiva. Para los líderes de atención médica que evalúan tecnologías de reducción microbiana en habitaciones completas, la debida diligencia debe comenzar con la confirmación de la autorización de la FDA y continuar asegurándose de que cada afirmación, tanto escrita como verbal, se ajuste al etiquetado autorizado del dispositivo. En una categoría regulada, estas distinciones son importantes para tomar decisiones de compra informadas, garantizar la seguridad del paciente, la responsabilidad organizacional y mitigar el riesgo institucional.
Enhorabuena a AHE por traer esta oportuna sesión educativa a Exchange26 y ayudar a aclarar un tema importante y a menudo mal entendido.